Kiềm chuyển hóa: Từ mất chloride đến duy trì tại thận
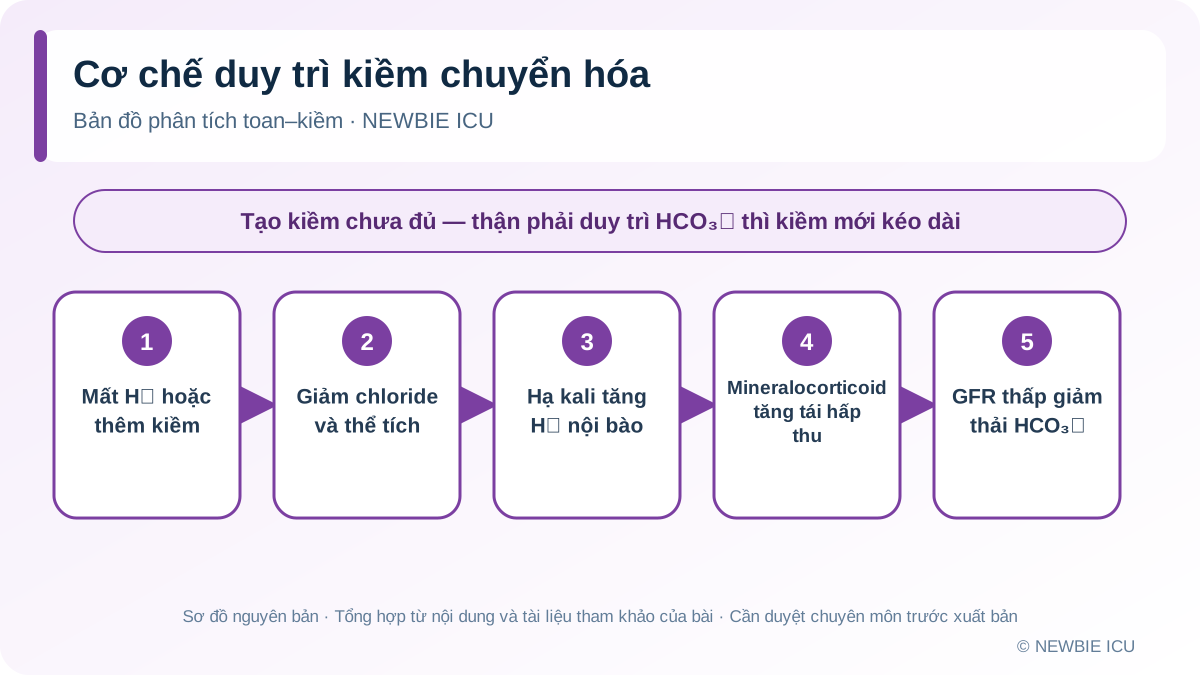
Hình 1. Các yếu tố tạo và duy trì kiềm chuyển hóa. Sơ đồ nguyên bản của NEWBIE ICU, tổng hợp từ nội dung và tài liệu tham khảo của bài; không sao chép hình xuất bản.
Mục tiêu: Nhận diện cơ chế tạo và duy trì kiềm chuyển hóa, dùng chloride niệu đúng giới hạn và điều trị chloride–kali–thể tích hoặc mineralocorticoid theo nguyên nhân.
1. Định nghĩa
Kiềm chuyển hóa là tăng HCO₃⁻ nguyên phát. Để kéo dài, cần:
- yếu tố tạo: mất H⁺/Cl⁻, nạp kiềm hoặc chuyển H⁺ vào tế bào;
- yếu tố duy trì: thận không thải được HCO₃⁻ do giảm thể tích hiệu dụng, thiếu chloride/K, giảm GFR hoặc mineralocorticoid.
Thận bình thường có thể bài xuất lượng kiềm lớn; vì vậy tìm yếu tố duy trì là chìa khóa.1
2. Bù hô hấp
PaCO₂ dự kiến ≈ 40 + 0,7 × (HCO₃⁻ − 24) ± 5
Hoặc PaCO₂ tăng khoảng 0,5–0,7 mmHg mỗi 1 mmol/L HCO₃⁻ tăng. Bù bằng giảm thông khí bị giới hạn bởi thiếu oxy.
- PaCO₂ cao hơn dự kiến: kèm toan hô hấp.
- thấp hơn: kèm kiềm hô hấp.
Không gán tăng CO₂ cho “bù” nếu lơ mơ/opioid/COPD và số vượt dự kiến.
3. Các cơ chế tạo kiềm
Mất HCl tiêu hóa
Nôn/hút dạ dày mất H⁺ và Cl⁻, giảm thể tích, kích hoạt RAAS; HCO₃⁻ mới sinh sau tiết acid dạ dày không được trung hòa ở ruột.
Lợi tiểu
Loop/thiazide tăng Na đến ống xa, co thể tích, aldosterone và thải K/H; gây “contraction alkalosis” và thiếu chloride.
Mineralocorticoid
Tăng tái hấp thu Na qua ENaC, tăng thải K/H: cường aldosterone nguyên phát, Cushing, licorice/Liddle hoặc secondary hyperaldosteronism.
Nạp kiềm
Bicarbonate/citrate/acetate, milk-alkali; đặc biệt khi GFR thấp hoặc giảm thể tích.
Sau tăng CO₂ mạn
Thận giữ HCO₃⁻ trong hypercapnia mạn; khi PaCO₂ được sửa quá nhanh, HCO₃⁻ còn cao gây post-hypercapnic alkalosis.
Hạ kali nặng
K chuyển ra tế bào/H vào tế bào, tăng ammoniagenesis và thải H, duy trì kiềm.
4. Chloride niệu
Phân loại thực hành:
- UCl thấp, thường <10–20 mmol/L: chloride-responsive: nôn, hút dạ dày, lợi tiểu đã hết tác dụng, post-hypercapnia với giảm thể tích.
- UCl cao, thường >20 mmol/L: chloride-resistant/đang mất qua thận: lợi tiểu còn tác dụng, mineralocorticoid, Bartter/Gitelman, hạ K/Mg.
Giới hạn: CKD, dịch vừa truyền, thời điểm lợi tiểu, ăn muối và mẫu spot. UCl có thể thay đổi; lặp lại khi cần. Thuật ngữ responsive dự đoán xu hướng nhưng không thay đánh giá thể tích/suy tim. Tổng quan hiện đại nhấn mạnh phải ghép UCl với huyết áp, kali, thuốc và trạng thái dịch để nhận diện yếu tố duy trì.2
5. Huyết áp và kali định hướng
Kiềm + tăng huyết áp + UCl cao
Nghĩ mineralocorticoid/Liddle/licorice. Đo renin/aldosterone trong điều kiện phù hợp; nhiều thuốc và kali ảnh hưởng kết quả.
Kiềm + huyết áp bình thường/thấp + UCl cao
Lợi tiểu, Bartter/Gitelman, Mg thấp. Xem thuốc và điện giải niệu.
Kiềm + UCl thấp
Mất HCl hoặc co thể tích/chloride; tìm nôn, NG suction và lợi tiểu cũ.
6. Hậu quả
Alkalemia nặng có thể:
- giảm calci ion hóa → tetany, co giật;
- hạ K/Mg → loạn nhịp;
- giảm tưới máu não;
- giảm drive hô hấp, tăng CO₂;
- dịch trái đường cong Hb–O₂;
- khó cai máy.
Nguy cơ phản ánh cả pH và rối loạn K/Mg/volume.
7. Điều trị theo cơ chế
Chloride-responsive và giảm thể tích
- ngừng mất HCl/lợi tiểu nếu được;
- NaCl 0,9% và KCl theo tình trạng, theo dõi sung huyết;
- điều trị nôn/giảm hút;
- sửa Mg.
Không truyền saline cho người suy tim phù chỉ vì UCl thấp; cân bằng nguy cơ.
Quá tải dịch nhưng kiềm
Ngừng nguồn kiềm, sửa K/Cl; acetazolamide có thể tăng thải HCO₃⁻ nhưng gây hạ K, giảm thể tích và tích lũy ở suy thận. Theo phác đồ.
Mineralocorticoid
Điều trị nguyên nhân; spironolactone/eplerenone hoặc amiloride theo cơ chế và theo dõi K/thận.
Nặng/kháng trị
HCl truyền trung tâm hoặc RRT hiếm khi cần, chỉ tại ICU có quy trình/chuyên gia do nguy cơ cao.3
8. Post-hypercapnic alkalosis
Người COPD PaCO₂ mạn cao có HCO₃⁻ thận bù. Thông khí hạ PaCO₂ quá nhanh làm pH tăng mạnh. Cần:
- biết baseline;
- tránh “bình thường hóa” PaCO₂ quá nhanh;
- sửa K/Cl/volume;
- cân nhắc acetazolamide chọn lọc;
- điều chỉnh máy theo mục tiêu pH/an toàn.
9. Ví dụ
pH 7,55; PaCO₂ 48; HCO₃⁻ 41; K 2,7; Cl 86; người bệnh hút NG.
PaCO₂ dự kiến = 40 +0,7×17 ≈52±5; 48 phù hợp bù. UCl thấp hỗ trợ mất HCl/co thể tích. Điều trị kiểm soát hút/nôn, KCl và chloride/volume theo tim–thận; theo dõi Mg/ECG. Không chỉ cho acetazolamide mà bỏ mất tiếp diễn.
Sai lầm thường gặp
- Kiềm chuyển hóa chỉ do nôn.
- HCO₃⁻ cao luôn là kiềm chuyển hóa; có thể bù toan hô hấp mạn.
- UCl thấp luôn truyền saline bất kể sung huyết.
- Không sửa K/Mg.
- Hạ PaCO₂ nhanh về 40 ở COPD mạn.
- Điều trị pH mà không dừng nguồn mất/nạp.
Điểm cần nhớ
- Kiềm kéo dài cần yếu tố tạo và duy trì.
- Tính bù; tìm rối loạn hô hấp phối hợp.
- UCl hữu ích nhưng phụ thuộc thời điểm/thuốc/thận.
- Chloride, kali, thể tích và mineralocorticoid là trục chính.
- Cá thể hóa khi suy tim/thận hoặc post-hypercapnia.
Tài liệu tham khảo
Tài liệu phục vụ học tập, không thay thế y lệnh điện giải, dịch, acetazolamide hoặc acid truyền tĩnh mạch.
Footnotes
-
Galla JH. Metabolic alkalosis. J Am Soc Nephrol. 2000;11(2):369–375. doi:10.1681/ASN.V112369. ↩
-
Emmett M. Metabolic alkalosis: a brief pathophysiologic review. Clin J Am Soc Nephrol. 2020;15(12):1848–1856. doi:10.2215/CJN.16041219. ↩
-
Adrogué HJ, Madias NE. Management of life-threatening acid–base disorders. Second of two parts. N Engl J Med. 1998;338:107–111. doi:10.1056/NEJM199801083380207. ↩